2025版PCR试剂盒生产工艺验证与质量控制规范解析
2025年,国家药监局关于体外诊断试剂的三类新规全面落地,对PCR试剂盒的工艺验证与质量控制提出了近乎苛刻的要求。这不仅是监管层面的加码,更是行业从“能做出来”向“做得稳、做得准”转型的分水岭。对于长期深耕分子诊断领域的杭州阅景生物科技有限公司而言,这既是挑战,也是一次重新定义产品价值的契机。
工艺验证:从“终点检验”到“过程可控”的范式转移
传统PCR试剂盒的工艺验证往往聚焦于成品放行检验,但2025版规范的核心逻辑已转向全流程的过程表征。以核酸提取试剂为例,我们不仅要验证最终提取的核酸纯度与得率,更需对裂解液配方中表面活性剂的临界胶束浓度、磁珠粒径分布的批间一致性进行动态监控。因为一个0.5μm的磁珠粒径偏差,可能导致提取效率下降15%以上,而这种差异在成品检验中往往被平均化掩盖。
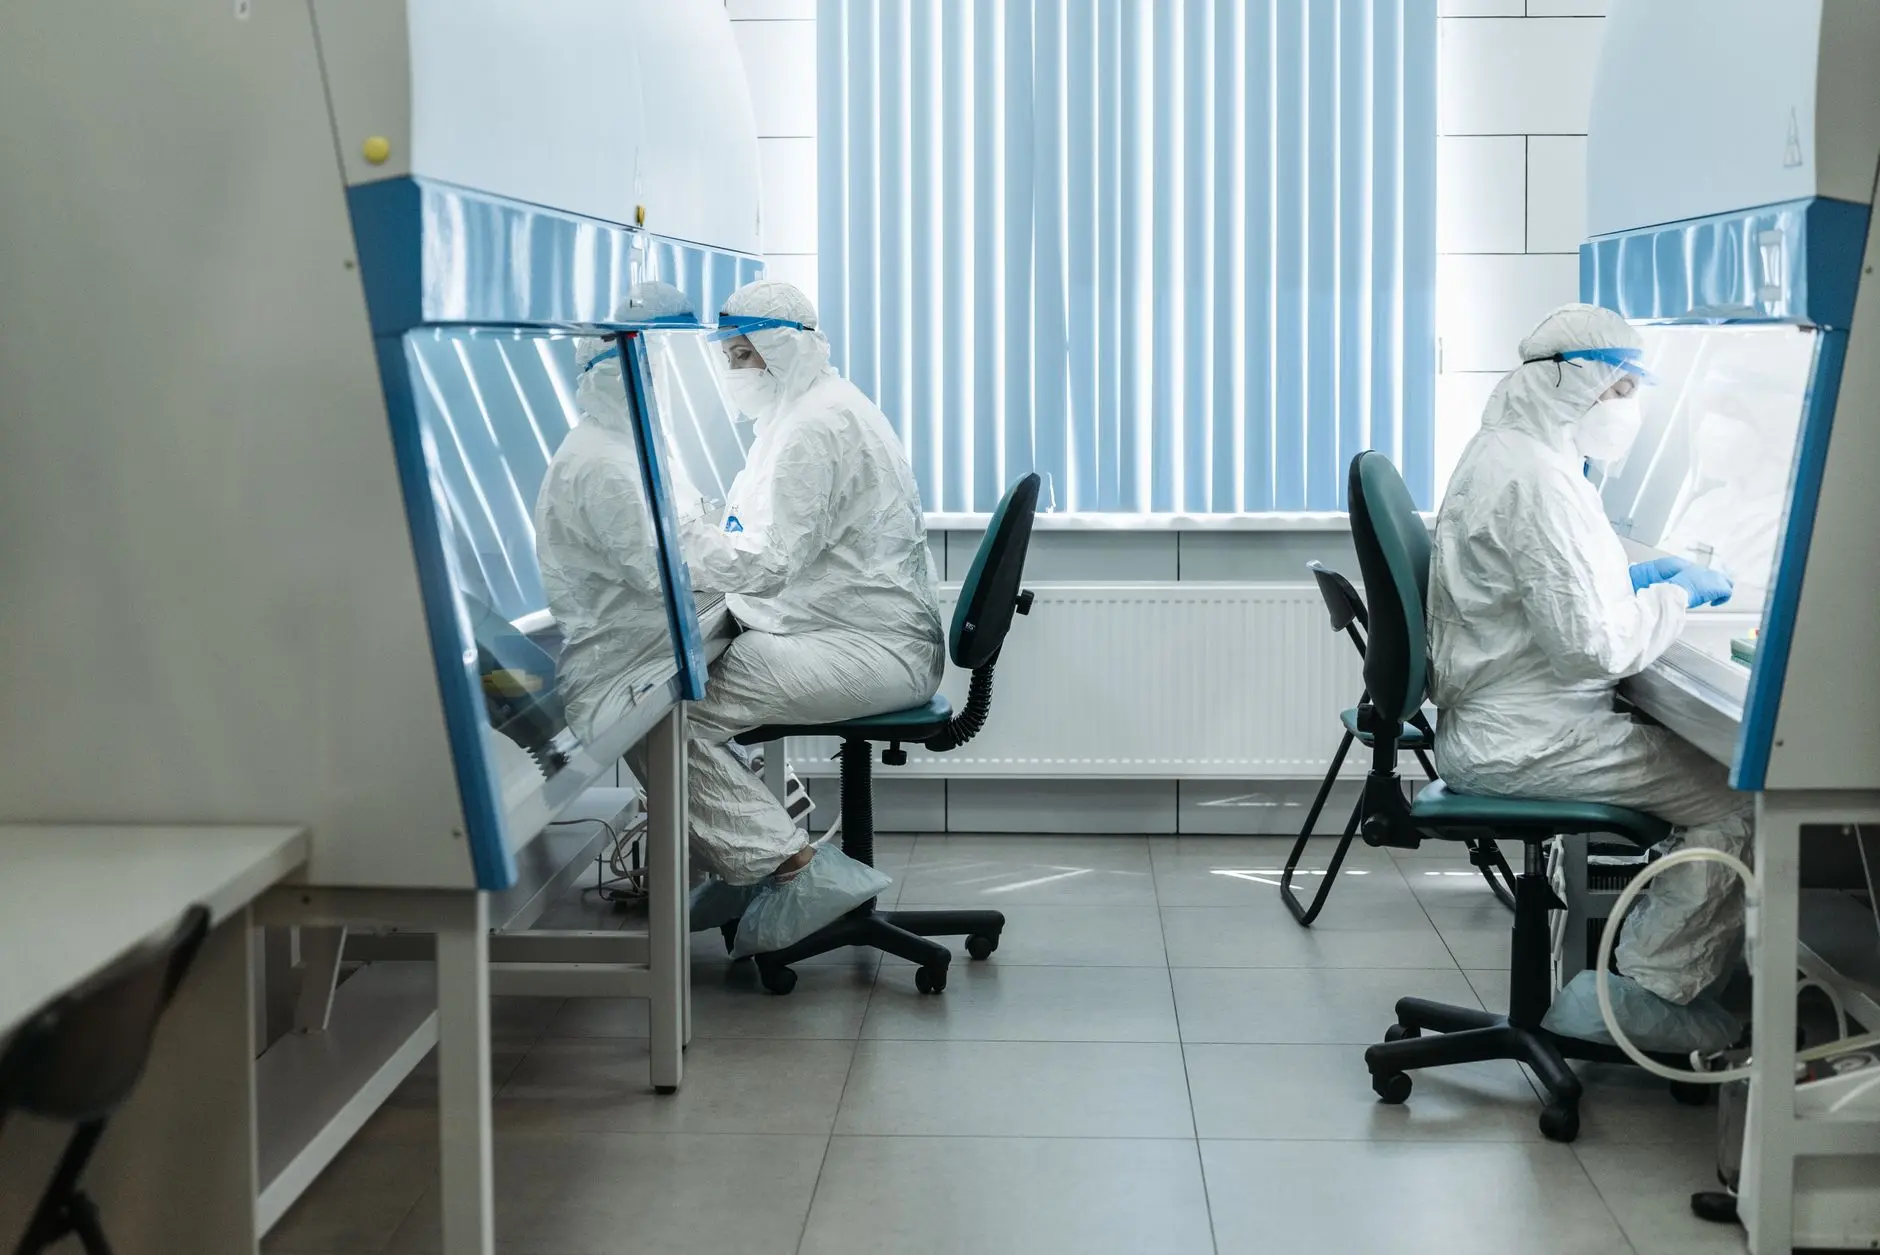
另一个容易被忽视的痛点在于标准品的溯源性与赋值稳定性。很多企业使用自家质粒或基因组DNA作为标准品,但在跨批次验证时,常常出现Ct值漂移0.8-1.2个循环的现象。这并非扩增体系出了问题,而是标准品在长期储存过程中发生了降解或聚集。2025版规范明确要求标准品必须建立与WHO国际参考物质的溯源链,并强制规定每6个月进行一次赋值复核。
检测试纸与抗体试剂的交叉验证盲区
在多重检测场景中,PCR试剂盒常与检测试纸或抗体试剂联用,但工艺验证却往往各自为政。我们的实践表明,当PCR体系中的防腐剂(如ProClin 300)浓度超过0.05%时,会对侧向层析法检测试纸上的金标抗体偶联物产生非特异性解离,导致弱阳性条带显色异常。因此,在2025版工艺验证中,我们特意引入了交叉反应矩阵测试——将核酸提取试剂与不同批次的检测试纸、抗体试剂进行正交验证,以捕捉单体系验证无法暴露的协同干扰。
这种跨平台的质量控制策略,确实增加了初期的工作量,但换来的是终端用户在临床样本检测时更低的假阴性率。要知道,在低病毒载量样本(Ct值≥35)中,一个微小的体系干扰就可能造成结果判定逆转。
解决方案:基于风险的三层验证架构
面对新规,我们重构了验证体系,将其拆解为三个层级:第一层是原材料入厂验证,针对引物探针的HPLC纯度、酶制剂的比活性进行快速筛查;第二层是中间产物控制,重点监控混配后体系的pH值变化与离子强度,因为这两个参数直接影响Taq酶在冻干复溶后的活性恢复率;第三层才是成品验证,但检验项目从原来的12项扩展到21项,新增了冻干饼块的水分残留(≤3%)与复溶时间(≤60秒)的严格限值。
在标准品管理上,我们采用分装冻干+惰性气体封存的策略,将人基因组DNA标准品的保存期限从6个月延长至18个月,且连续12个月的Ct值漂移控制在±0.3以内。这得益于对冻干曲线中退火温度与升温速率的精细调试——每个参数组合都经过至少5批次的重复验证。
实践建议:给同行的三个务实提醒
- 不要迷信进口磁珠的“零差异”,国产化替代时务必做完整的批间吸附动力学曲线比对,而非仅看核酸提取试剂终浓度。
- 抗体试剂的稳定性评估应至少覆盖4℃、37℃、-20℃三个温度点的加速破坏试验,且取样点不少于5个时间点。
- 标准品的赋值不要只看A260/A280比值,建议增加qPCR相对定量与数字PCR绝对定量的双平台交叉校准。
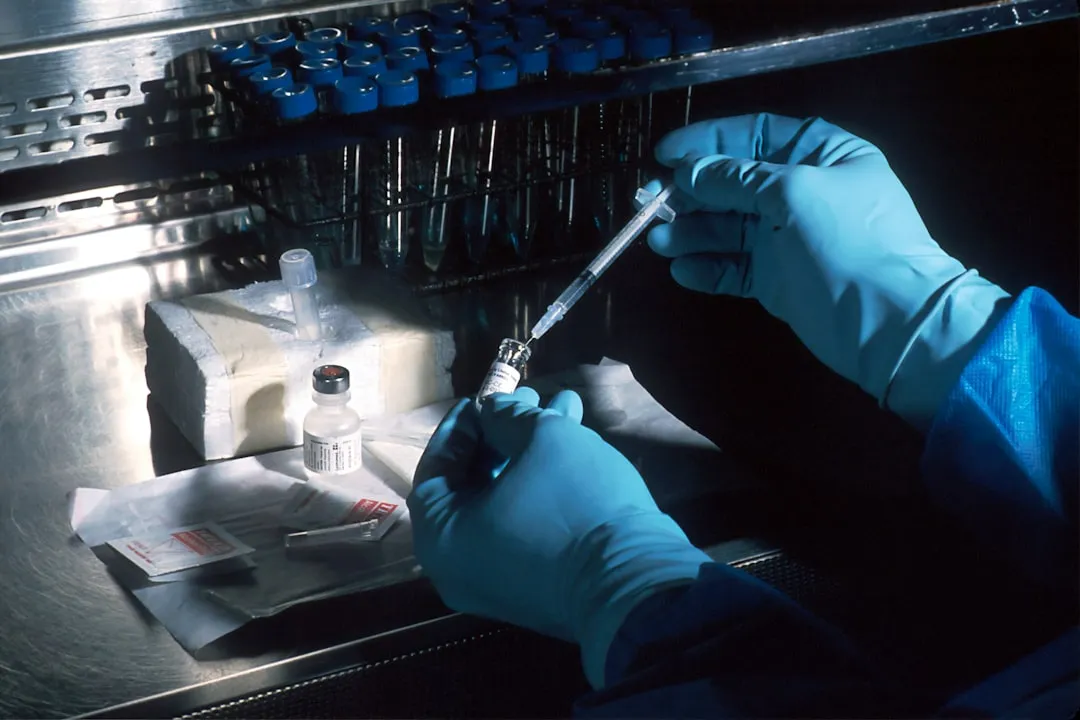
从行业演进的角度看,2025版规范实际上是在倒逼企业将质量意识前移至研发设计阶段。杭州阅景生物科技在开发新一代PCR试剂盒时,工艺验证与配方设计同步进行,使得每个关键物料都有至少两个可替换的合格供应商。这虽然增加了初期验证成本,但极大增强了供应链的韧性。
未来,随着AI辅助的实时过程分析技术成熟,我们有望将工艺验证从“批批检”升级为“实时放行”。但在此之前,扎实的数据积累与严谨的验证逻辑,仍然是确保PCR试剂盒、核酸提取试剂、检测试纸、抗体试剂及标准品全链条质量稳定的基石。这条路没有捷径,但每一步都算数。